

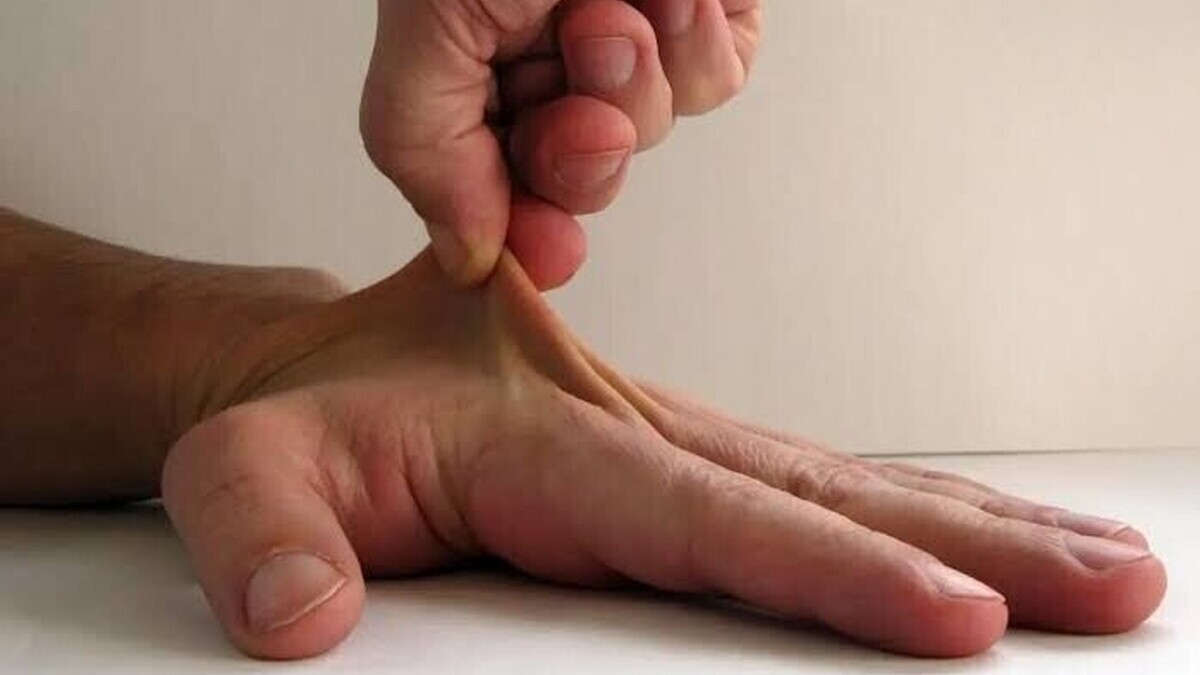
Articulations particulièrement souples, entorses à répétition, douleurs chroniques ou fatigue persistante : ces symptômes peuvent parfois révéler un syndrome d’Ehlers-Danlos. Derrière ce nom se cache un groupe de maladies du tissu conjonctif qui peuvent toucher les articulations, la peau et, dans certaines formes rares, les vaisseaux sanguins. Leur diagnostic reste parfois difficile en raison de manifestations très variables.
Le syndrome d’Ehlers-Danlos, ou plutôt les syndromes d’Ehlers-Danlos, regroupent plusieurs affections héréditaires caractérisées par des anomalies du tissu conjonctif, qui assure notamment la résistance et la souplesse de nombreuses structures de l’organisme. Certaines formes sont liées à des mutations affectant la fabrication ou l’organisation du collagène, une protéine essentielle à la solidité des tissus. Le syndrome d’Ehlers-Danlos hypermobile est l’une des formes les plus fréquemment rencontrées, mais son mécanisme génétique précis n’est pas encore identifié dans la majorité des cas. D’autres formes, notamment le syndrome d’Ehlers-Danlos vasculaire, sont beaucoup plus rares et peuvent entraîner des complications particulièrement graves.
Des articulations instables et des douleurs parfois invalidantes
L’hypermobilité articulaire constitue l’une des manifestations les plus caractéristiques de certaines formes. Les personnes concernées peuvent présenter une amplitude de mouvement supérieure à la normale au niveau des doigts, des coudes, des genoux ou d’autres articulations. Cette souplesse excessive peut s’accompagner d’entorses répétées, de subluxations ou de luxations, parfois provoquées par des gestes ordinaires. Des douleurs musculaires et articulaires chroniques peuvent également apparaître, avec une fatigue importante et une diminution progressive des capacités physiques. Certains patients présentent une peau particulièrement extensible, fragile ou des cicatrices inhabituelles, selon le type de syndrome.
Les manifestations peuvent dépasser le système musculosquelettique. Certaines personnes présentent des troubles digestifs fonctionnels, des sensations de malaise en position debout ou d’autres symptômes nécessitant une évaluation spécifique. Dans le syndrome d’Ehlers-Danlos vasculaire, la fragilité de certaines artères et de certains organes peut provoquer des complications graves, notamment des ruptures vasculaires ou intestinales. Cette forme est distincte du syndrome hypermobile et nécessite une surveillance spécialisée. Le diagnostic repose sur l’examen clinique, les antécédents familiaux et l’évaluation des critères propres à chaque type. Des analyses génétiques permettent de confirmer plusieurs formes, mais aucun test génétique ne permet actuellement de confirmer à lui seul le syndrome d’Ehlers-Danlos hypermobile.
Une prise en charge centrée sur la stabilité et la prévention des complications
Il n’existe pas de traitement capable de corriger définitivement les anomalies du tissu conjonctif responsables de ces maladies. La prise en charge repose principalement sur une rééducation adaptée, visant à renforcer les muscles qui stabilisent les articulations et à améliorer le contrôle des mouvements. La kinésithérapie doit être individualisée afin d’éviter les exercices susceptibles d’aggraver certaines douleurs ou instabilités. Des traitements antalgiques, des aides techniques ou un accompagnement en médecine physique et de réadaptation peuvent également être proposés selon les besoins. L’objectif est de préserver l’autonomie et de limiter les blessures répétées.
La surveillance dépend fortement du type de syndrome diagnostiqué. Les formes hypermobiles nécessitent principalement une prise en charge fonctionnelle et une évaluation des symptômes associés, tandis que certaines formes rares demandent une surveillance cardiovasculaire ou vasculaire spécifique. Dans le syndrome d’Ehlers-Danlos vasculaire, les décisions concernant les examens, les traitements et certaines interventions doivent être prises par des équipes expérimentées. Le conseil génétique peut également être important pour les familles concernées. Cette diversité explique pourquoi il est essentiel de ne pas considérer tous les syndromes d’Ehlers-Danlos comme une seule et même maladie.
Une grande souplesse articulaire ne signifie évidemment pas qu’une personne souffre d’un syndrome d’Ehlers-Danlos. De nombreuses personnes présentent une hypermobilité sans maladie particulière. En revanche, une souplesse excessive associée à des douleurs persistantes, des luxations répétées, une fragilité cutanée inhabituelle ou des antécédents familiaux évocateurs peut justifier une évaluation spécialisée. L’enjeu du diagnostic est de distinguer les formes principalement responsables de troubles fonctionnels de celles qui nécessitent une surveillance particulière en raison de complications potentiellement graves.


Réagir à l’article
Soyez le premier à commenter cet article.