

Douleurs brûlantes dans les mains et les pieds, diminution de la transpiration, petites lésions cutanées ou troubles digestifs répétés : ces manifestations peuvent parfois révéler une maladie de Fabry. Cette affection génétique rare entraîne l’accumulation progressive de certaines substances graisseuses dans les cellules et peut provoquer, à long terme, des complications touchant les reins, le cœur et le cerveau.
La maladie de Fabry appartient à la famille des maladies de surcharge lysosomale. Elle est provoquée par des anomalies du gène GLA, responsable de la production d’une enzyme appelée alpha-galactosidase A. Cette enzyme permet normalement de dégrader certaines molécules lipidiques dans les cellules. Lorsqu’elle fonctionne insuffisamment, des substances comme le globotriaosylcéramide s’accumulent progressivement dans différents tissus, notamment les vaisseaux sanguins, les cellules rénales et le muscle cardiaque. La maladie est liée au chromosome X : les hommes porteurs d’une anomalie peuvent présenter des formes sévères, mais les femmes peuvent également développer des manifestations importantes, parfois longtemps sous-estimées.
Des douleurs aux extrémités dès l’enfance
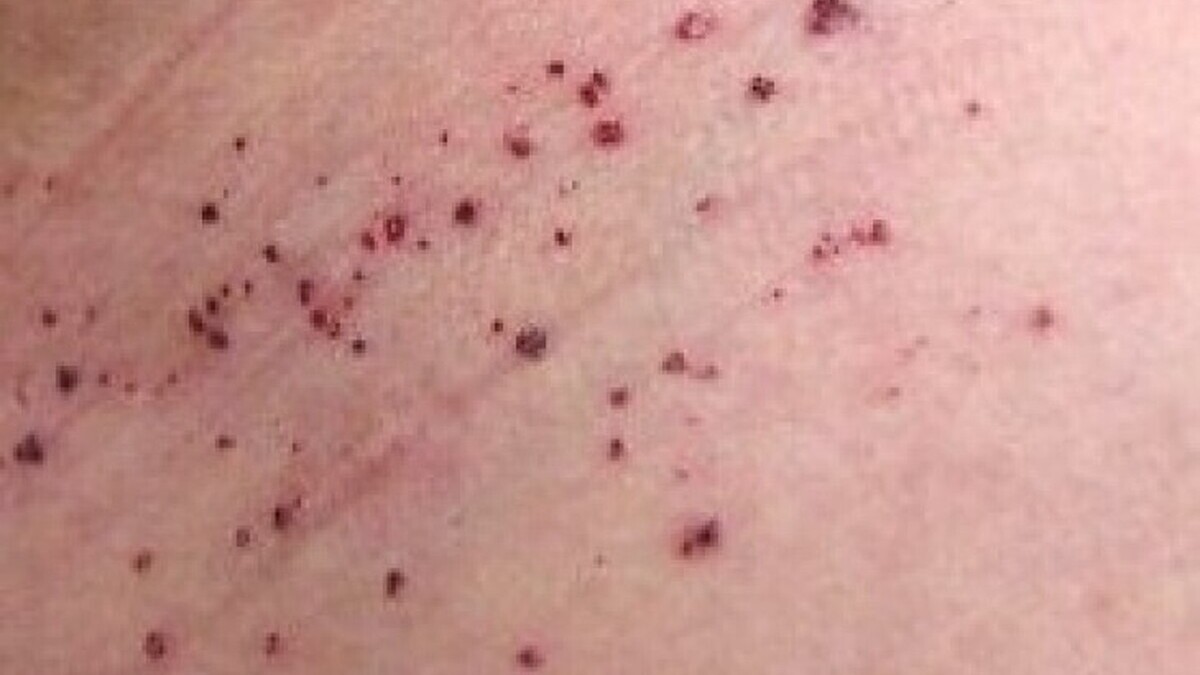
Les premières manifestations peuvent apparaître pendant l’enfance ou l’adolescence. Certains patients ressentent des douleurs brûlantes dans les mains et les pieds, appelées acroparesthésies, qui peuvent être aggravées par la chaleur, l’effort physique ou la fièvre. Une transpiration réduite, une mauvaise tolérance aux températures élevées et des douleurs abdominales accompagnées de diarrhées peuvent également être observées. De petites lésions cutanées rouge sombre, appelées angiokératomes, apparaissent parfois sur certaines parties du corps. Un examen ophtalmologique peut également révéler des dépôts caractéristiques au niveau de la cornée, généralement sans conséquence majeure sur la vision.
Avec les années, l’accumulation de substances lipidiques peut provoquer des atteintes d’organes plus importantes. Les reins peuvent progressivement perdre leur capacité à filtrer correctement le sang, entraînant une présence anormale de protéines dans les urines puis, dans certaines situations, une insuffisance rénale. Le cœur peut présenter un épaississement de ses parois, des troubles du rythme ou une insuffisance cardiaque. Des complications neurologiques, notamment des accidents vasculaires cérébraux, peuvent également survenir. Le diagnostic repose sur la mesure de l’activité enzymatique, particulièrement informative chez les hommes, et sur une analyse génétique du gène GLA. Chez les femmes, l’analyse génétique est essentielle, car l’activité enzymatique peut rester dans les valeurs normales malgré la présence de la maladie.
Des traitements spécifiques pour ralentir les lésions
La prise en charge repose sur des traitements destinés à limiter l’accumulation des substances responsables des lésions. L’enzymothérapie substitutive consiste à administrer une version fonctionnelle de l’enzyme déficiente afin de réduire la surcharge cellulaire. Certains patients présentant des mutations génétiques particulières peuvent également bénéficier d’un traitement oral appelé migalastat, qui stabilise certaines formes de l’enzyme et améliore leur fonctionnement. Ces traitements ne permettent pas toujours de faire disparaître les lésions déjà constituées, mais ils peuvent contribuer à ralentir la progression de la maladie, particulièrement lorsqu’ils sont instaurés avant l’apparition de complications importantes.
Le suivi médical doit être multidisciplinaire et adapté aux organes touchés. Une surveillance régulière de la fonction rénale, du cœur et du système nerveux permet de détecter précocement les complications. Des traitements complémentaires peuvent être nécessaires pour contrôler la pression artérielle, protéger les reins ou traiter les douleurs neuropathiques. Le dépistage familial occupe également une place importante, car l’identification d’une anomalie génétique chez un patient peut permettre de diagnostiquer d’autres membres de sa famille avant l’apparition de symptômes sévères. L’expression de la maladie reste très variable, y compris au sein d’une même famille.
La maladie de Fabry demeure rare et des douleurs dans les mains ou les pieds possèdent évidemment de nombreuses causes plus fréquentes. En revanche, leur association avec une mauvaise tolérance à la chaleur, des troubles digestifs inexpliqués ou des anomalies rénales et cardiaques chez une personne relativement jeune peut conduire à rechercher cette affection. Le diagnostic précoce constitue un enjeu majeur, car les traitements disponibles sont généralement plus utiles lorsqu’ils sont commencés avant l’installation de lésions irréversibles. Cette maladie illustre l’importance de reconnaître des symptômes apparemment sans lien qui peuvent, en réalité, provenir d’un même trouble génétique.


Réagir à l’article
Soyez le premier à commenter cet article.