

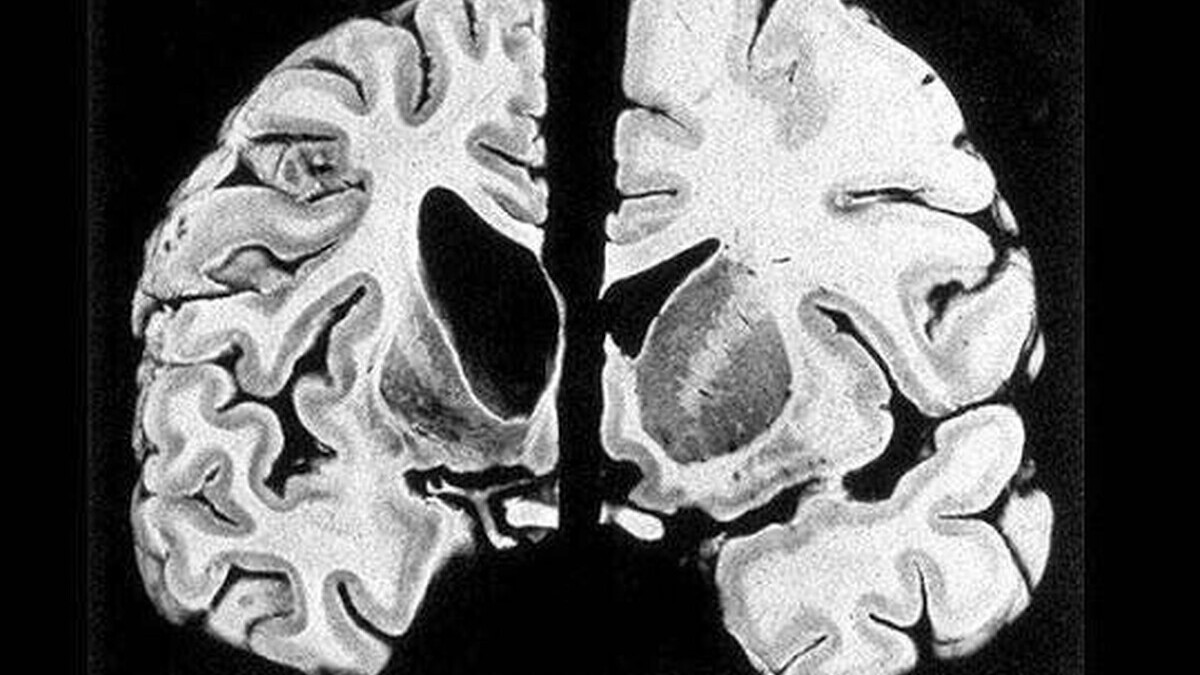
Mouvements involontaires, difficultés à coordonner les gestes, changements de comportement ou troubles cognitifs : la maladie de Huntington est une affection neurologique héréditaire qui entraîne une dégénérescence progressive de certaines régions du cerveau. Rare et encore incurable, elle peut bouleverser la vie des patients et de leurs familles, notamment en raison de son mode de transmission génétique.
La maladie de Huntington est provoquée par une anomalie du gène HTT, qui entraîne la production d’une forme anormale de la protéine huntingtine. Cette anomalie provoque progressivement des dysfonctionnements et la disparition de certains neurones, notamment dans des régions cérébrales impliquées dans le contrôle des mouvements, les émotions et les fonctions cognitives. La maladie apparaît le plus souvent à l’âge adulte, généralement entre 30 et 50 ans, même si des formes plus précoces ou plus tardives existent. Elle se transmet selon un mode autosomique dominant : lorsqu’un parent est porteur de l’anomalie génétique responsable, chacun de ses enfants présente un risque de 50 % d’en hériter.
Des mouvements involontaires qui s’aggravent progressivement
Les manifestations motrices les plus caractéristiques sont les mouvements choréiques, c’est-à-dire des mouvements involontaires, rapides et irréguliers pouvant toucher les bras, les jambes, le visage ou le tronc. Au début, ils peuvent être discrets et ressembler à une agitation ou à une maladresse inhabituelle. Avec l’évolution de la maladie, les difficultés de coordination deviennent plus importantes et peuvent perturber la marche, l’écriture, l’alimentation ou la parole. Certains patients présentent également une rigidité musculaire ou des troubles de l’équilibre, tandis que les difficultés à avaler peuvent apparaître à un stade plus avancé.
La maladie ne se limite cependant pas aux troubles moteurs. Des modifications de l’humeur et du comportement peuvent parfois précéder les mouvements involontaires. Irritabilité, dépression, anxiété, impulsivité ou diminution de l’initiative peuvent être observées, sans être spécifiques à Huntington. Des difficultés de concentration, d’organisation et de planification apparaissent également chez certains patients. Le diagnostic repose sur l’examen neurologique, les antécédents familiaux et un test génétique permettant de rechercher l’anomalie responsable. Lorsqu’une personne sans symptôme souhaite savoir si elle est porteuse de la mutation familiale, cette démarche doit s’inscrire dans un accompagnement spécialisé, notamment psychologique et génétique, compte tenu de ses conséquences personnelles et familiales.
Des traitements symptomatiques et une recherche génétique active
Il n’existe actuellement pas de traitement permettant de guérir la maladie de Huntington ou d’en arrêter définitivement la progression. La prise en charge vise principalement à contrôler les symptômes et à préserver le plus longtemps possible l’autonomie. Certains médicaments peuvent réduire les mouvements choréiques, tandis que d’autres sont utilisés pour traiter les troubles psychiatriques associés. La kinésithérapie, l’orthophonie, l’ergothérapie et le suivi nutritionnel occupent également une place importante. L’évolution de la maladie nécessite souvent un accompagnement multidisciplinaire, car les besoins changent progressivement au fil des années.
La recherche explore notamment des traitements visant à diminuer la production de la protéine huntingtine anormale. Plusieurs approches reposant sur des technologies génétiques, notamment les oligonucléotides antisens ou certaines stratégies de thérapie génique, font l’objet d’études cliniques. Ces travaux suscitent un intérêt important, mais les traitements expérimentaux doivent encore démontrer leur efficacité et leur sécurité avant de pouvoir être proposés largement. L’objectif est de parvenir à agir directement sur les mécanismes biologiques de la maladie plutôt que de traiter uniquement ses manifestations.
La maladie de Huntington constitue un défi médical, mais aussi familial, en raison de son caractère héréditaire. Un mouvement involontaire isolé ou une période de dépression ne signifie évidemment pas qu’une personne est atteinte de cette affection rare. En revanche, l’apparition progressive de troubles moteurs, cognitifs ou comportementaux chez une personne ayant des antécédents familiaux connus justifie une consultation neurologique spécialisée. Le conseil génétique permet également d’accompagner les familles confrontées à cette maladie et d’éclairer les décisions liées au dépistage et à la transmission.


Réagir à l’article
Soyez le premier à commenter cet article.